Un estudio publicado en la revista Cell Death & Differentiation identificó un mecanismo patogénico común que vincula la insuficiencia del gen TBK1 con la muerte celular inflamatoria en distintos genotipos de esclerosis lateral amiotrófica (ELA). La investigación propone que esta vía compartida podría representar un puente mecánico entre la neuroinflamación, la patología de la proteína TDP-43 y la degeneración de las motoneuronas.
Un mecanismo compartido entre distintas mutaciones
Mediante la secuenciación del exoma completo de pacientes con ELA familiar, el equipo de investigación detectó variantes patogénicas en genes como TBK1, TDP-43, SOD1, SQSTM1, GARS y SETX. A partir de estas muestras, generaron motoneuronas derivadas de células madre pluripotentes inducidas (iPSC).
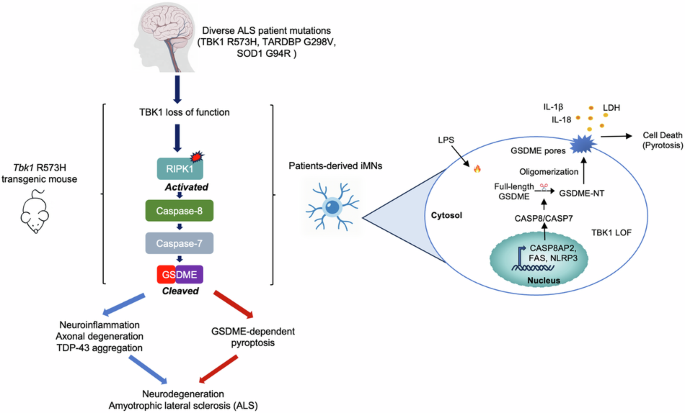
A pesar de presentar mutaciones diferentes, las células de los pacientes mostraron de forma consistente un acortamiento de axones y neuritas, una reducción en la actividad de TBK1 y un aumento de la agregación citoplasmática de TDP-43 fosforilada. Además, se observó el ensamblaje de las caspasas 8 y 7 con la gasdermina E (GSDME), una proteína ejecutora de la piroptosis, un tipo de muerte celular inflamatoria.
El rol de la neuroinflamación y la validación animal
La estimulación neuroinflamatoria en estas motoneuronas derivadas de pacientes exacerbó la activación de las caspasas y la escisión de GSDME, al tiempo que suprimió la activación de TBK1. Para validar estos hallazgos, los investigadores desarrollaron un modelo de ratón humanizado con la mutación TBK1 R573H.
Estos ratones desarrollaron déficits motores progresivos, pérdida de motoneuronas espinales, neuroinflamación y patología de TDP-43. Al someterlos a un desafío inflamatorio, se registró un aumento significativo en la escisión de GSDME y caspasa-7, junto con una mayor expresión de TDP-43 fosforilada en las neuronas vulnerables.
Perspectivas terapéuticas y límites de la investigación
Los autores concluyen que la pérdida de función de TBK1 actúa como un impulsor inicial del programa piroptótico mediado por caspasas y GSDME en las motoneuronas. En este sentido, señalan que dirigir intervenciones hacia el eje TBK1-caspasas-GSDME podría ofrecer una estrategia tratable para la modificación de la enfermedad.
Sin embargo, es importante destacar que estos resultados se limitan a modelos celulares in vitro y a modelos animales. Se trata de investigación preclínica, por lo que la eficacia y seguridad de cualquier terapia dirigida a esta vía en personas con ELA requerirá futuros ensayos clínicos para ser confirmada.
Fuente: Nature — https://www.nature.com/articles/s41418-026-01874-8
La información publicada en Info ELA tiene fines informativos y educativos. No reemplaza la consulta con profesionales de la salud. Leer el aviso completo
El contenido de Info ELA se elabora con apoyo de herramientas de inteligencia artificial y es revisado por un equipo humano antes de publicarse. Leer nuestro criterio editorial