El rol de YTHDC1 en la proteostasis
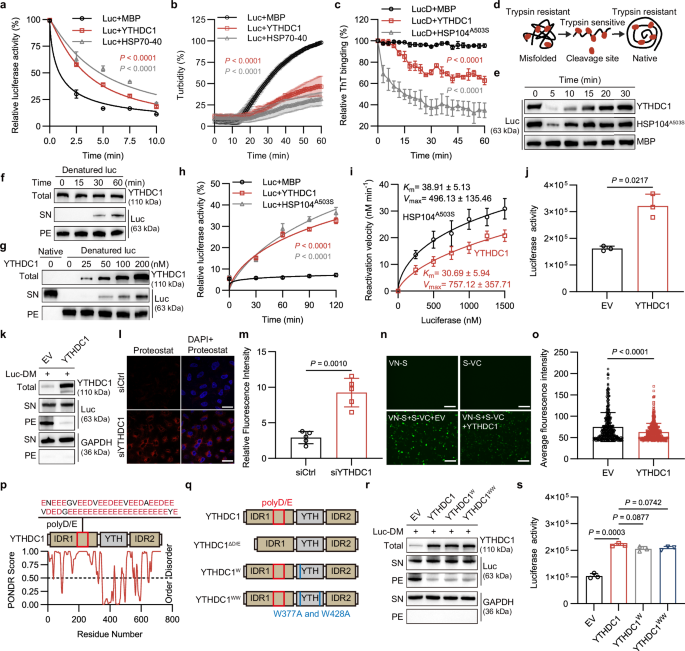
Un equipo de investigación publicó en Nature Communications un estudio que identifica a la proteína YTHDC1 como una chaperona molecular capaz de prevenir el plegamiento incorrecto y la agregación de proteínas. El hallazgo es relevante para la esclerosis lateral amiotrófica (ELA), ya que esta proteína demostró suprimir la formación de agregados tóxicos derivados de mutaciones en hnRNPA1, un gen asociado a formas familiares de la enfermedad.
El trabajo detalla que la actividad chaperona de YTHDC1 no requiere ATP y está mediada por un segmento altamente ácido de poliaspartato/glutamato (polyD/E). Esta región le permite desplegar sustratos atrapados cinéticamente y resolubilizar agregados preformados, contribuyendo así al mantenimiento de la proteostasis celular.
El vínculo con la ELA y la proteína hnRNPA1
Las mutaciones en el gen que codifica la proteína hnRNPA1, como D262N y D262V, están vinculadas a la neurodegeneración y a casos de ELA familiar. Estas variantes genéticas promueven la formación de agregados proteicos tóxicos e intermediarios mal plegados que impulsan la disfunción y degeneración de las neuronas motoras.
Según el estudio, YTHDC1 interactúa con hnRNPA1 manteniendo sus condensados en un estado líquido y retrasando la fibrilación de los mutantes asociados a la enfermedad. Además, limita el secuestro en gránulos de estrés y mitiga los defectos en el crecimiento de neuritas inducidos por el hnRNPA1 mutante en neuronas primarias.
Un mecanismo independiente de su función conocida
YTHDC1 es conocida principalmente por ser una proteína lectora de la modificación de ARN llamada m6A. Sin embargo, los investigadores demostraron que su capacidad para reducir la agregación proteica funciona de manera independiente a esta lectura. Las mutaciones que anulan su unión al m6A no afectaron su actividad chaperona, la cual depende estrictamente de la región polyD/E.
Alcance y próximas etapas de la investigación
Estos resultados definen una nueva función proteostática de YTHDC1 y la señalan como un posible objetivo terapéutico para mitigar la agregación de proteínas en enfermedades neurodegenerativas relacionadas con la ELA. No obstante, se trata de una investigación básica y preclínica, desarrollada en modelos celulares y neuronas primarias. El hallazgo representa un avance en la comprensión de los mecanismos moleculares de la enfermedad, pero requiere estudios adicionales para evaluar si esta vía puede traducirse en futuras estrategias terapéuticas aplicables en personas.
Fuente: Nature — https://www.nature.com/articles/s41467-026-77016-y
La información publicada en Info ELA tiene fines informativos y educativos. No reemplaza la consulta con profesionales de la salud. Leer el aviso completo
El contenido de Info ELA se elabora con apoyo de herramientas de inteligencia artificial y es revisado por un equipo humano antes de publicarse. Leer nuestro criterio editorial